



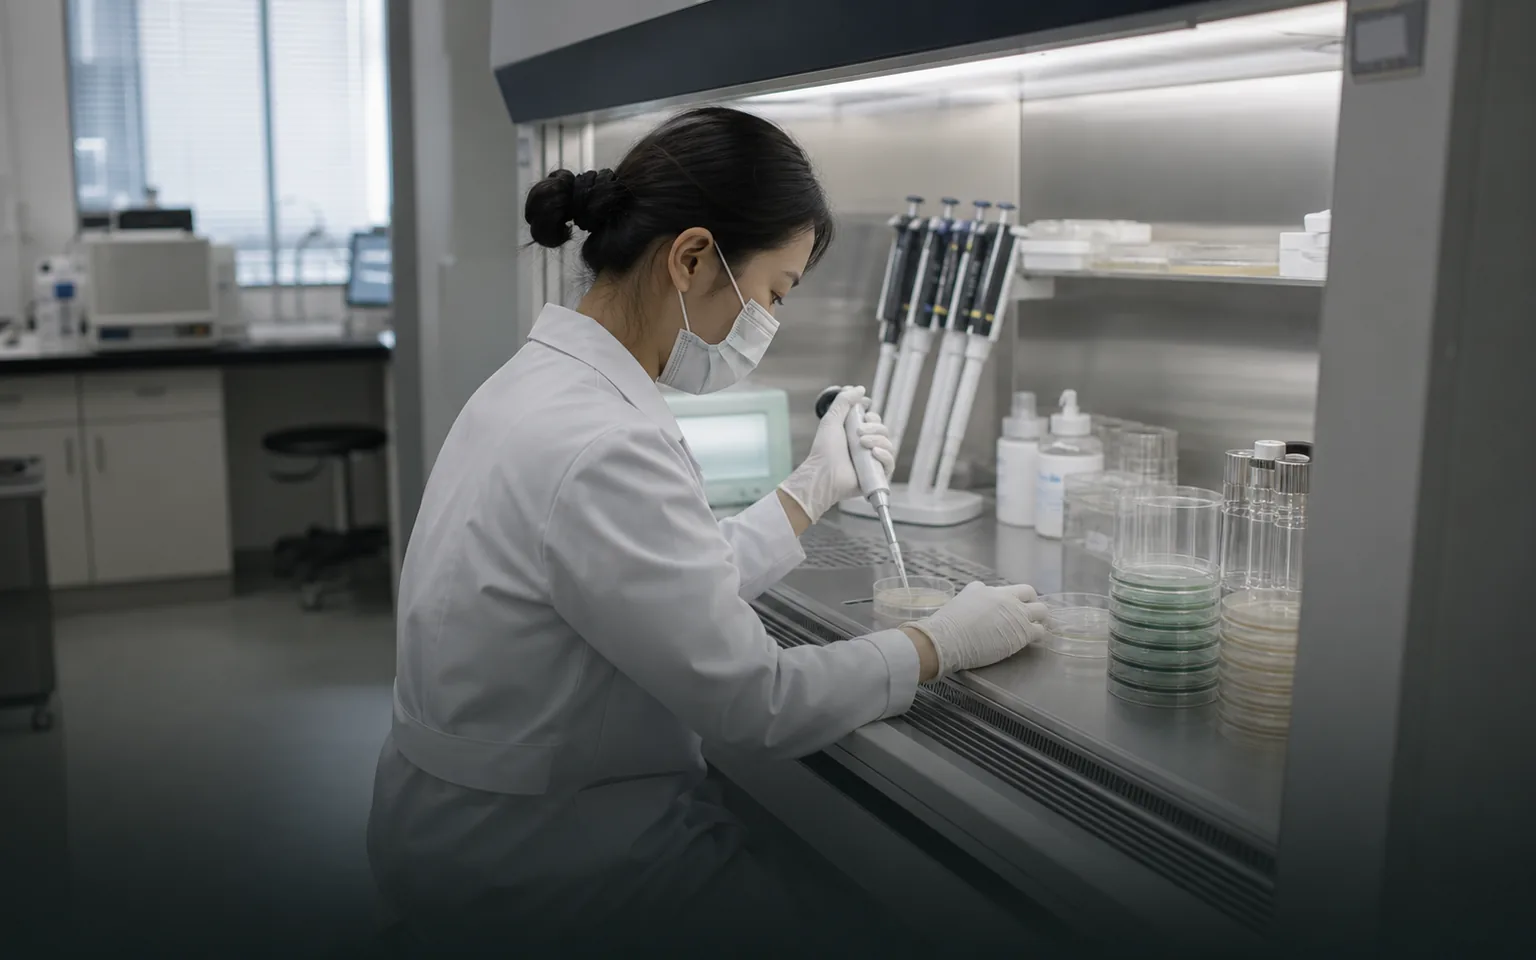
检测范围
面向片剂、胶囊、颗粒、口服液、注射剂、外用制剂和稳定性留样,检测鉴别含量、含量均匀度、溶出释放、有关物质、水分、微生物和包装后变化。报告按批号、包装系统、储存条件和考察时点列示趋势数据及异常峰变化。
鉴别、含量与均匀度
完成主成分鉴别和含量测定,对单剂量制剂统计含量均匀度或装量差异。
对象与条件
片剂、胶囊、颗粒和散剂 口服液、注射剂和滴眼剂 乳膏、凝胶、贴剂和其他外用制剂 加速、长期、中间条件及光照稳定性样品
需要注意的限制
稳定性结论应以批准或确认的方案、完整时间点和偏差调查为基础,单个时间点不支持货架期承诺。 检测不替代药品注册审评、GMP符合性审计、临床疗效或用药安全判断;稳定性和放行结论必须依据完整方案与批准标准 原料药、辅料与药品结论对应受检样品、约定采样范围和规定条件,报告同时记录抽样、采样时点、运输保存、现场工况和标准版本 原料药、辅料与药品出现产品配方、原料来源、工艺、批次、法规、使用条件或检测目的变更时,按变更内容更新样品和项目组合
检测时需要注意什么
实施流程
1. 根据保持原包装的成品药和留样和同批散装制剂与包装后样品的构成安排取样位置,标注各检测单元;2. 实施微生物与无菌相关指标并保存过程状态,随后完成溶出、释放与崩解;3. 用鉴别、含量与均匀度数据解释稳定性与包装变化表现,补充有关物质与降解产物证据;4. 按杂质趋势同表对照校核计算和图像,形成项目数据包
时点样品独立管理
不同温湿度、包装和考察时点使用独立编号,出箱时间和测试顺序完整记录。
溶出条件一致
介质体积、温度、转速、取样时间和补液操作固定,曲线数据保留单杯结果。
杂质趋势同表对照
已知峰、未知峰和总杂质按统一阈值积分,跨时点使用相同峰编号。
适用产品和使用场景
制剂、成品药与稳定性样品适用于以下产品、业务阶段和质量问题。
适用产品和常见问题
- 片剂、胶囊、颗粒和散剂
- 口服液、注射剂和滴眼剂
- 乳膏、凝胶、贴剂和其他外用制剂
- 加速、长期、中间条件及光照稳定性样品
样品和资料要求
提交产品阶段、目标市场、样品批次、技术规范、已有数据和当前质量问题。
- 01
保持原包装的成品药和留样
- 02
同批散装制剂与包装后样品
- 03
各稳定性时点独立样品单元
- 04
处方、批号、包装、储存条件和考察计划资料
保持原包装的成品药和留样 同批散装制剂与包装后样品 各稳定性时点独立样品单元 处方、批号、包装、储存条件和考察计划资料
鉴别、含量与均匀度检测数据包 溶出、释放与崩解和有关物质与降解产物结果对照 稳定性与包装变化影像及计算资料 溶出条件一致全过程记录
检测与分析项目
鉴别、含量与均匀度
完成主成分鉴别和含量测定,对单剂量制剂统计含量均匀度或装量差异。
溶出、释放与崩解
记录各时间点溶出或释放曲线、崩解时间和剂型完整性,比较批次和处方。
有关物质与降解产物
监测已知及未知杂质峰、降解产物和总杂质,建立稳定性时点趋势。
微生物与无菌相关指标
检测微生物限度、无菌或内毒素等剂型相关项目,保存培养和判读记录。
稳定性与包装变化
跟踪外观、含量、杂质、水分、溶出及包装密封变化,汇总各储存条件结果。
检测流程
标准与技术依据
以下是本页引用的标准与方法资料。具体项目是否适用、采用哪个版本及如何判定,需结合对象、条件和委托要求确认。
共 1 项
药品、医疗器械和相关生物学评价项目应基于产品属性、预期用途、风险管理、适用法规标准、已确认的方法和样品代表性组织实施。
项目是否处于相应能力范围、是否可以用于注册、质量放行、风险管理或临床相关用途,应以产品分类、预期用途、委托协议、有效能力范围和监管要求为准。
国家药品监督管理局报告和检测数据
稳定性结论应以批准或确认的方案、完整时间点和偏差调查为基础,单个时间点不支持货架期承诺。
检测不替代药品注册审评、GMP符合性审计、临床疗效或用药安全判断;稳定性和放行结论必须依据完整方案与批准标准
原料药、辅料与药品结论对应受检样品、约定采样范围和规定条件,报告同时记录抽样、采样时点、运输保存、现场工况和标准版本
原料药、辅料与药品出现产品配方、原料来源、工艺、批次、法规、使用条件或检测目的变更时,按变更内容更新样品和项目组合
常见问题
01成品药含量、杂质、释放度和稳定性变化怎样联合评价?
制剂、成品药与稳定性样品检测包括鉴别、含量与均匀度、溶出、释放与崩解、有关物质与降解产物、微生物与无菌相关指标、稳定性与包装变化;每个检测单元保留独立结果页。
02初始样、加速样、长期样和降解样怎样按时间点编组?
送检内容包括保持原包装的成品药和留样、同批散装制剂与包装后样品、各稳定性时点独立样品单元、处方、批号、包装、储存条件和考察计划资料;每个检测单元保留独立编号。
03制剂、成品药与稳定性样品的鉴别、含量与均匀度怎样记录实测值?
完成主成分鉴别和含量测定,对单剂量制剂统计含量均匀度或装量差异。数值、单位、测量时点及处理步骤全部记录。
04制剂、成品药与稳定性样品如何用“有关物质与降解产物”核对“溶出、释放与崩解”?
记录各时间点溶出或释放曲线、崩解时间和剂型完整性,比较批次和处方。监测已知及未知杂质峰、降解产物和总杂质,建立稳定性时点趋势。两项证据按样件、时点和部位并列展示。
05制剂、成品药与稳定性样品的时点样品独立管理解决什么问题?
不同温湿度、包装和考察时点使用独立编号,出箱时间和测试顺序完整记录。
06制剂、成品药与稳定性样品怎样查明微生物与无菌相关指标的差异原因?
介质体积、温度、转速、取样时间和补液操作固定,曲线数据保留单杯结果。检测微生物限度、无菌或内毒素等剂型相关项目,保存培养和判读记录。对照测量条件与样品状态即可还原差异路径。
07制剂、成品药与稳定性样品技术资料包含哪些稳定性与包装变化内容?
跟踪外观、含量、杂质、水分、溶出及包装密封变化,汇总各储存条件结果。报告保留条件参数、实测值与结果解释。
08制剂、成品药与稳定性样品结果怎样支持成品药放行与批次评价管理?
结果用于成品药放行与批次评价、制剂处方和包装系统筛选、药品长期与加速稳定性研究;数据支撑项目评价、追溯和过程改进。