



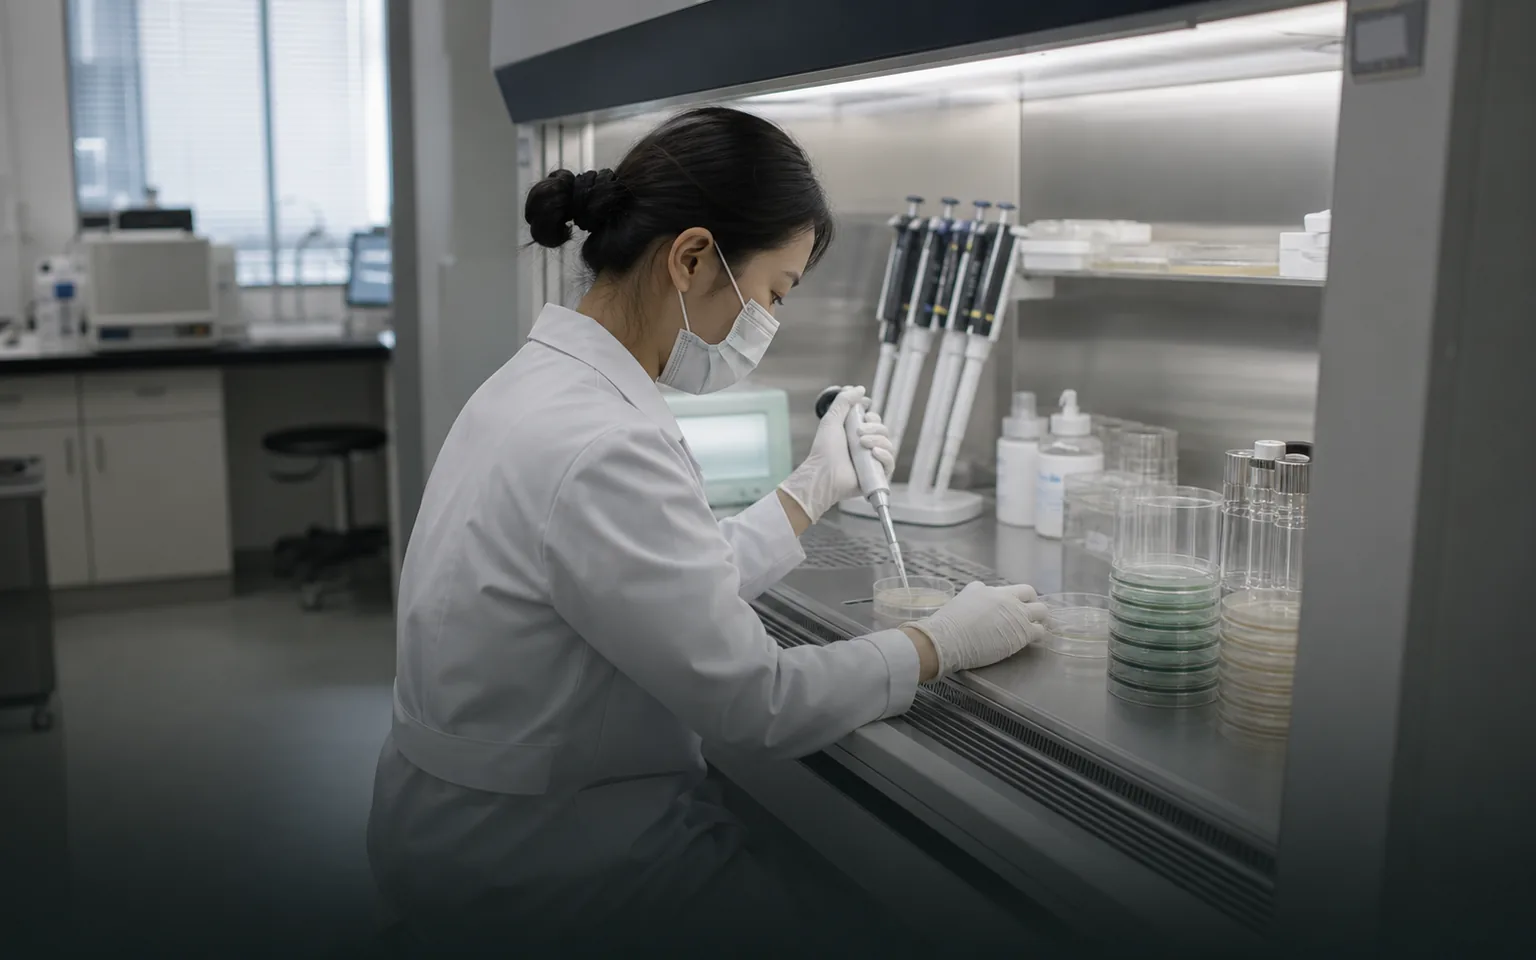
检测范围
面向非无菌制剂、原辅料、无菌制品及包装系统开展微生物限度、规定菌和无菌检查。检测先验证样品处理方法及培养体系,再完成计数、选择性培养或无菌培养观察,完整记录培养基性能、环境状态、样品批号、培养结果和阳性分离信息。
微生物计数方法适用性
通过稀释、中和或过滤处理验证需氧菌、霉菌和酵母菌回收。
对象与条件
口服、外用和其他非无菌制剂 药用原辅料、中间体及工艺用物料 注射剂、眼用制剂和无菌医疗产品 药包材、容器密封系统和稳定性样品
需要注意的限制
非无菌限度与无菌检查的目的、取样和结论不同;检验不能替代GMP环境控制、灭菌确认和持续过程监测 ISO 11737-1:2018数据比较采用相同基质、目标物、采样方式、前处理、培养或仪器条件,并在报告中注明方法适用范围 ISO 11737-1:2018批次或现场评价按照约定采样方案实施,样品批次、点位、时段、保存和流转信息纳入追溯记录 ISO 11737-1:2018用于监管、司法、招投标或认证资料时,项目文件列明能力范围、抽样主体、见证要求、判定规则、签章和报告形式
检测时需要注意什么
实施流程
1. 核对药品剂型、批号、无菌属性和样品处理特性;2. 完成培养基性能检查及计数或无菌方法适用性验证;3. 在受控环境中实施限度计数、规定菌或无菌检查;4. 按培养日程观察菌落、生长信号和阳性培养物;5. 复核环境记录、对照和鉴别数据后签发结果
方法适用性先行
抑菌性强、难溶或高黏度样品通过中和、稀释、冲洗或薄膜过滤建立可回收方法。
培养基性能受控
每批培养基记录外观、无菌性和促生长表现,试验菌传代及接种量保持可追溯。
无菌操作记录
人员、环境、器具、过滤装置和培养容器纳入无菌操作记录,阳性事件可回查具体环节。
结果分层报告
计数数据、规定菌确认和无菌培养观察分别呈现,避免用单一结论覆盖不同试验目的。
适用产品与样品
药品微生物限度与无菌适用于以下产品、样品及技术问题。
适用产品和常见问题
- 口服、外用和其他非无菌制剂
- 药用原辅料、中间体及工艺用物料
- 注射剂、眼用制剂和无菌医疗产品
- 药包材、容器密封系统和稳定性样品
送样前需要准备什么
送样信息包括材质、形态、批次、保存条件、目标参数及制样要求。
- 01
按批次抽取并保持包装完整的药品或物料
- 02
具有规格、剂型、批号和效期信息的样品
- 03
产品抑菌性、溶解性和过滤性资料
- 04
生产环境、无菌工艺及偏差调查背景资料
按批次抽取并保持包装完整的药品或物料 具有规格、剂型、批号和效期信息的样品 产品抑菌性、溶解性和过滤性资料 生产环境、无菌工艺及偏差调查背景资料
药品微生物限度或无菌检查报告 方法适用性及抑菌性处理记录 培养基性能、对照和环境状态记录 菌落计数与规定菌确认数据 无菌培养观察及阳性调查资料
检测项目
微生物计数方法适用性
通过稀释、中和或过滤处理验证需氧菌、霉菌和酵母菌回收。
微生物限度计数
对非无菌制品实施平皿、薄膜过滤或其他适配方法并报告计数。
规定微生物检查
依次完成增菌、选择性培养、分离和确认,判断目标微生物检出情况。
无菌检查方法适用性
验证样品对试验菌生长的影响以及冲洗液、中和剂和培养基的适配性。
无菌检查
在受控无菌环境中进行薄膜过滤或直接接种,连续观察培养体系。
阳性培养调查
对出现生长的培养物开展复核、分离和鉴别,并关联环境与操作记录。
检测方法和流程
检测标准和方法
ISO 11737-1规定医疗保健产品上存活微生物数量及表征的要求和指南
生物负载数据的表征深度取决于用途;回收方法、回收率、培养条件和产品抑菌性需要经过适用性确认。
ISO 11737-1:2018报告和检测数据
非无菌限度与无菌检查的目的、取样和结论不同;检验不能替代GMP环境控制、灭菌确认和持续过程监测
ISO 11737-1:2018数据比较采用相同基质、目标物、采样方式、前处理、培养或仪器条件,并在报告中注明方法适用范围
ISO 11737-1:2018批次或现场评价按照约定采样方案实施,样品批次、点位、时段、保存和流转信息纳入追溯记录
ISO 11737-1:2018用于监管、司法、招投标或认证资料时,项目文件列明能力范围、抽样主体、见证要求、判定规则、签章和报告形式
常见问题
01药品微生物限度与无菌主要输出什么数据?
药品微生物限度与无菌围绕微生物计数方法适用性、微生物限度计数和规定微生物检查输出结果;药品微生物限度与无菌用无菌检查与规定微生物串联样品编号。
02药品微生物限度与无菌怎样准备代表性样品?
药品微生物限度与无菌样品包括按批次抽取并保持包装完整的药品或物料;药品微生物限度与无菌另需具有规格、剂型、批号和效期信息的样品。
03药品微生物限度与无菌如何编排实施步骤?
药品微生物限度与无菌先核对药品剂型、批号、无菌属性和样品处理特性;随后在受控环境中实施限度计数、规定菌或无菌检查;末段复核环境记录、对照和鉴别数据后签发结果。
04药品微生物限度与无菌质量控制关注哪里?
药品微生物限度与无菌重点控制方法适用性先行和培养基性能受控;药品微生物限度与无菌以规定微生物记录连接设备与样品。
05药品微生物限度与无菌异常结果怎样定位?
药品微生物限度与无菌先检查阳性培养调查;药品微生物限度与无菌再比对结果分层报告和过程照片。
06药品微生物限度与无菌报告包含哪些交付?
药品微生物限度与无菌报告交付方法适用性及抑菌性处理记录和培养基性能、对照和环境状态记录;药品微生物限度与无菌同时附无菌培养观察及阳性调查资料。
07药品微生物限度与无菌适合哪些业务场景?
药品微生物限度与无菌用于药品和原辅料批次质量控制和无菌制品检验资料;药品微生物限度与无菌同时支持分析方法转移和变更研究。
08药品微生物限度与无菌结束后保存什么资料?
药品微生物限度与无菌归档无菌培养观察及阳性调查资料;药品微生物限度与无菌并保存“完成培养基性能检查及计数或无菌方法适用性验证”形成的原始信息。